پروتون هندسه ها را انتقال می دهد: با استفاده از انرژی مشترک یا انرژی آزاد مدل شده است؟
نقل و انتقالات پروتون از رایج ترین واکنشهای شیمیایی است. آنها غالباً “بی اهمیت” در نظر گرفته می شوند و حتی ممکن است در بسیاری از طرح های مکانیکی غیر از یادداشت “PT” متمایز نشوند. گونه هایی که کمترین موانع انرژی برای انتقال دارند ، اغلب شامل هترواتومهایی مانند N و O می شوند و حالت انتقال معمولی را می توان فرض کرد که پروتون تقریباً نیمی از فاصله بین دو هتروات باشد. این باید نقطه بالایی از انرژی بین دو موقعیت پروتون باشد. اما اگر ساختار کریستالی توسط پروتون در این موقعیت تعیین شود ، چه می شود؟ خوب ، فرضیه اول این است که استفاده از X -rays به عنوان تابش پراش غیرقابل اعتماد است زیرا پروتون ها X را بسیار ضعیف پراکنده می کنند. سپس گاهی اوقات یک مطالعه شدیدتر از پراش نوترون انجام می شود که معمولاً در تعیین موقعیت پروتون قابل اطمینان تر است. دقیقاً چنین مطالعه ای برای ساختار نشان داده شده در زیر انجام شده است (Rakqoj)[cite]10/c3zxh2[/cite]Datadoi: 10.5517/cc57db3 برای تعیین 80k. گزینه های جایگزین برای تلاش برای به حداکثر رساندن تقارن O … H… N Motif انتخاب شدند از طرف راه اندازی PKA (برای تلاش دیگر برای راه اندازی این وبلاگ را ببینید). منظره ای عمومی تر از این مولکول متناسب است[cite]10.1039/C1RA00219H[/cite] در زیر نشان داده شده است:
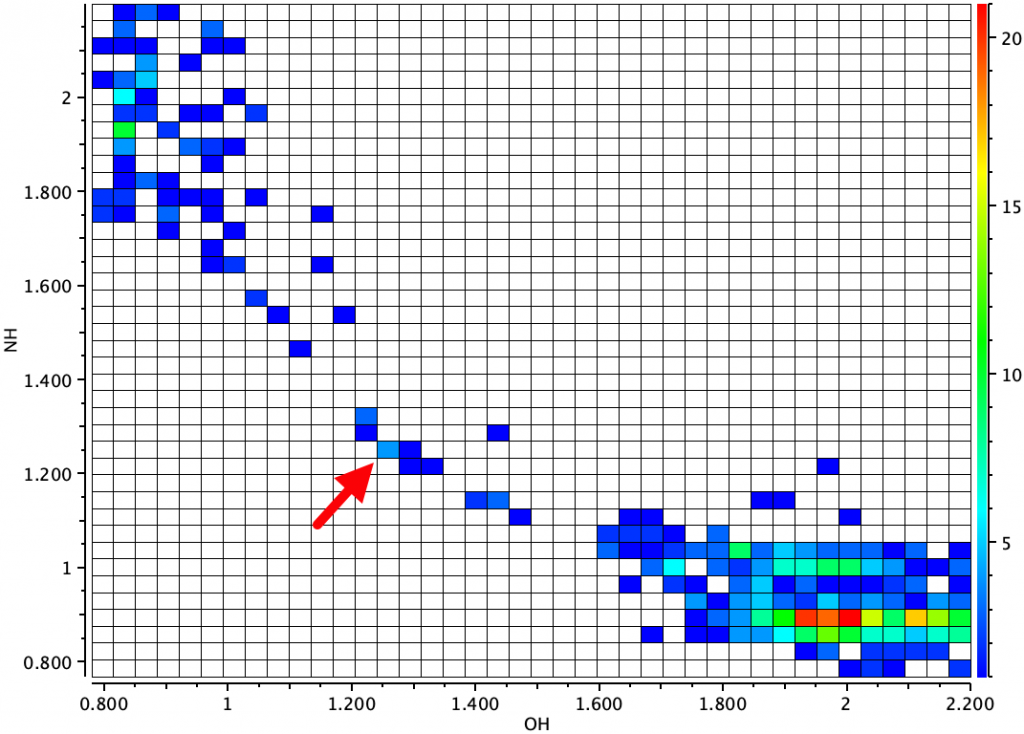
نتایج به دست آمده برای موقعیت پروتون برای Rakqoj جذاب بود. آنها به دمای کریستال بسیار وابسته بودند! در دمای اتاق (با استفاده از اشعه ایکس) ، پروتون به عنوان 1.09Å اکسیژن و 1.47Å نیتروژن (فرم خنثی در بالا) اندازه گیری می شود. در 20K ، فاصله OH 1.309Å و HN 1.206å (فرم یونی در بالا) بود. در واقع ، عنوان این مقاله است اولین اتصال هیدروژن OHN به یک پروتون محور به دست آمده توسط مهاجرت پروتون ناشی از حرارتی. نویسندگان دلایل زیادی برای این رفتار بیان می کنند (Ref 17 آنها[cite]10/c3zxh2[/cite] و بیش از حد[cite]10.1039/C1RA00219H[/cite]) ، اما آنچه آنها ذکر نمی کنند ، تغییرات ناشی از حرارتی در ثابت دی الکتریک کریستال با دما است ، با توجه به اینکه در یک موقعیت برای پروتون ، مولکول یونی و در طرف دیگر خنثی است. بنابراین تصمیم گرفتم سیستم را به عنوان یک تابع راه حل مدل کنم. در این مدل از دی الکتریک حلال برای نزدیک شدن به دی الکتریک کریستال استفاده می شود. اولین انتخاب من از عملکرد انرژی محاسبه هندسه ها با استفاده از B3LYP+GD3BJ/DEF2 = TZVPP/SCRF = روش حلال برای دیدن آنچه می تواند به عنوان مقدمه احتمالی برای تجربه سایر توابع ظاهر شود. داده های منصفانه در مورد این محاسبات در DOI جمع آوری شده است: 10.14469/HPC/10368.
| حلال | ε | ΔG298 برای o … hn | حرفo… H | حرفHN | ΔG298 برای o … n | حرفO. | حرفح… n | ΔG298 TS (PT) |
حرفO. | حرفHN |
|---|---|---|---|---|---|---|---|---|---|---|
| اب | 78.4 | -2893.387188 -2893.334325♠ |
1.4913 | 1.0827 | -2893.386705 -2893.334333♠ |
1.0364 | 1.5696 | -2893.387668 -2893.336183♠ |
1.1852 | 1.2899 |
| دیکلرو متان |
8.9 | -2893.385173 | 1.4566 | 1.0945 | -2893.385662 | 1.0309 | 1.5878 | -2893.386022 | 1.2072 | 1.2642 |
| کلروفرم | 4.7 | -2893.382254 | 1.4227 | 1.1082 | -2893.384514 | 1.0261 | 1.6049 | -2893.384773 | 1.2321 | 1.2388 |
| اتر | 3.1 | -2893.380813 | 1.3778 | 1.1302 | -2893.383511 | 1.0213 | 1.6235 | -2893.382918 | 1.2667 | 1.2078 |
| وابسته به توتالین | 2.4 | -2893.379752 | 1.3248 | 1.1635 | -2893.382915 | 1.0178 | 1.6385 | -2893.379773 | 1.2851 | 1.1934 |
| مرحله گاز | 0 | n/a | -2893.377949 | 1.0009 | 1.7387 | n/a | ||||
| expt (RT) [cite]10/c3zxh2[/cite] |
؟ | n/a | 1.09 | 1.47 | n/a | |||||
| expt (20k) [cite]10/c3zxh2[/cite] |
؟ | n/a | 1.309 | 1.206 | n/a | |||||
♠ در 20K
نتایج:
- هندسه برای هر مدل با به حداقل رساندن بدست می آید انرژی عمومی از سیستم به عنوان تابعی از متغیرهای هندسی 3N-6 (مختصات).
- هندسه ها نشان می دهد که تمام حلالها دو انرژی کل را تولید می کنند ، یکی برای یونی و دیگری برای شکل خنثی. به این پتانسیل انرژی با دو برابر خوب گفته می شود. حتی یک حلال غیر قطبی مانند تولوئن انرژی محلول 3.1 کیلو کالری/مول را در مقایسه با فاز گاز تولید می کند ، که برای ایجاد پتانسیل دوگانه کافی است.
- بدون حلال (فاز گاز) ، فقط هندسه خنثی بدست می آید.
- در گرمترین آب حلال ، چاه دوتایی به این شکل است:

چاه یون در کل انرژی در حدود 0.4 کیلو کالری/مول پایین تر است (و 0.3 کیلو کالری در مول در انرژی آزاد ، جدول فوق را ببینید) از شکل خنثی ، با یک سد وصل که خنثی به یون فقط 1.0 کیلو کالری در مول است. وضعیت انتقالی + مختصات واکنش داخلی (IRC) به راحتی می تواند بر روی این پتانسیل انرژی مشترک واقع شود و فرم را با چاه های مضاعف تأیید می کند. - هنگامی که انرژی آزاد ΔG محاسبه می شود ، که شامل اثرات حرارتی مانند آنتروپی و انرژی صفر است ، وضعیت انتقال به عنوان بیان می شود 0.3 کیلو کالری در مول کمتر از کل انرژی فرم یونی (سوابق قرمز ، جدول). در حقیقت ، سطح پتانسیل انرژی آزاد در مقایسه با سطح انرژی مشترک معکوس می شود و “حالت انتقال” به بزرگترین نقطه در سطح انرژی تبدیل می شود. بنابراین این نقطه حداقل انرژی آزاد است ، اما حداکثر در انرژی کل ، نتیجه افزودن اثرات حرارتی به کل انرژی است.
- در دیکلرومتان ، انرژی آزاد فرم خنثی در حال حاضر با 0.3 کیلو کالری در مول از فرم یونی پایین تر است. OH Bond شروع به کوتاه تر و طولانی NH می کند. حالت انتقال در حال حاضر با 0.22 کیلو کالری در مول کمتر از شکل خنثی است. با کلروفرم ، اتصالات OH و HN از نظر طول برابر شده اند ، پروتون به صورت متقارن دور ریخته می شود.
- تا زمانی که اتر dibutil به عنوان یک حلال به دست می آید ، حالت گذرا دیگر در ΔG بیشتر از فرم خنثی نیست ، و برای تولوئن به 2.0 کیلو کالری در مول بالاتر می رود. و از آنجا که قطبیت حلال کاهش می یابد ، ما شاهد تغییر در پتانسیل یک تک در ΔG ، که در آن پروتون متمرکز است ، به یک چاه بسیار نامتقارن می بینیم ، که در آن پروتون به اکسیژن وصل می شود.

- آیا می توانیم نتایج مشاهده شده پراش نوترون را با محاسبات مطابقت دهیم؟ با کاهش دما ، پراش نوترون نشانگر شروع انتقال پروتون از اکسیژن به نیتروژن برای تشکیل گونه یونی است. محاسبات نشان می دهد که این امر می تواند با افزایش ثابت دی الکتریک مؤثر محیط مدل سازی شود. “حالت انتقالی” محاسبه شده برای انتقال پروتون در جایی بین Dibutil Ether و Toluene (به عنوان یک محیط دی الکتریک) به عنوان بهترین مدل برای ساختار این گونه در حال ظهور است. با استفاده از این دی الکتریک ، ΔG محاسبه شده دیگر کمترین نقطه انرژی آزاد در پتانسیل نیست. این می تواند به دلیل تقریبی بسیاری مورد استفاده در این مدل باشد ، مانند به حداقل رساندن انرژی کل ، روش عملکرد پارتیشن که برای محاسبه آنتروپی ، ماهیت DFT عملکردی ، مدل پیوستار ، مجموعه اصلی و غیره استفاده می شود.
نتیجه گیری:
این نتایج با تقریب به دست می آید ، که به حداقل می رسد انرژی مولکولی عمومی یک هندسه محاسبه شده را تولید می کند ، که می تواند با ساختار پراش نوترون تجربی مقایسه شود. اما آیا شخص می تواند بهتر رفتار کند؟ به دست آوردن هندسه مولکولی با به حداقل رساندن انرژی آزاد محاسبه شده غیر مهم خواهد بود. اول ، به حداقل رساندن به حضور اولین مشتقات عملکرد انرژی از نظر مختصات بستگی دارد ، در این مورد ΔG. آنها در دسترس کدهای DFT نیستند. نتیجه خود به دما بستگی دارد (مانند نتایج آزمایشی که در بالا نشان داده شده است). علاوه بر این ، ΔG توسط حالت های لرزش طبیعی محاسبه می شود و آنها فقط در شرایطی مناسب هستند که اولین مشتقات عملکرد صفر هستند ، در این مرحله شش چرخش SO -Called و ترجمه مولکول در فضای آزاد نیز دارای انرژی صفر هستند. بنابراین برای محاسبه مشتقات به ارتعاشات نیاز داریم ، اما برای محاسبه ارتعاشات در این رویکرد کلاسیک به مشتقات نیاز داریم.
به عنوان مثال ، اگر مدل تقریبی پتانسیل انتقال هیدروژن مورد استفاده در بالا ، بر اساس به حداقل رساندن انرژی مشترک برای مشتقات ، قابل بررسی باشد ، می توان با توجه به یک مدل مبتنی بر هندسه های بهینه سازی شده با کمک انرژی های آزاد ، بررسی کرد. چنین رویه هایی وجود دارد ،[cite]10.1063/1.2715941[/cite] استفاده از روشهای مسیر پویایی مولکولی.
این پست دارای doi است: 10.14469/hpc/10382 [cite]10/HQSM[/cite]
متصل
این رکورد در روز دوشنبه 18 آوریل 2022 در ساعت 7:09 بعد از ظهر منتشر شد و توسط مکانیسم واکنش Crystal_structure_mining ثبت شد. می توانید تمام پاسخ های این ورودی را از طریق FEED RSS 2.0 دنبال کنید. می توانید از سایت خود پاسخ یا ردیابی کنید.